コルネリア・デ・ランゲ症候群の全貌|顔貌・寿命と最新療育支援の現実
新生児期や乳児期に特有の顔貌や成長障害をきっかけとして診断される「コルネリア・デ・ランゲ症候群(Cornelia de Lange Syndrome: CdLS)」。国の指定難病(指定難病284)に定められている希少疾患であり、子どもの確定診断を受けた家族は、情報量の少なさや将来への不安から深い葛藤に直面することが珍しくありません。
医療現場やインターネット上には断片的な情報が混在しており、「寿命は極めて短いのではないか」「大人への移行期をどう迎えればよいのか」といった切実な悩みを抱える当事者家族も多く見られます。2026年現在の最新臨床知見、原因遺伝子の特定状況、成長段階に応じた療育や医療ケアの実態を体系的に整理し、家族が直面する現実と持続可能な支援のあり方を詳しく解説します。
📌 【この記事の重要ポイントまとめ】
- 診断と特徴:濃くつながった眉や長いまつ毛などの特徴的顔貌、低身長・小頭症などの発達成育の遅れを伴う先天性疾患。
- 寿命と予後の真実:かつて言われた極端な短命説は誤りであり、胃食道逆流症や心疾患の早期適切な医療管理により成人生存例が大きく増加。
- 支援と未来:2026年時点の遺伝子検査体制や多職種連携による療育支援、家族会によるピアサポートがQOL向上の鍵。
【2026年最新】コルネリア・デ・ランゲ症候群の基礎知識と診断基準
コルネリア・デ・ランゲ症候群は、1933年にオランダの小児科医コルネリア・デ・ランゲによって報告された先天性の多発奇形・症候群です。出生頻度はおよそ1万人から3万人に1人と推定されており、厚生労働省の指定難病284、および小児慢性特定疾病の対象疾患として医療費助成の対象となっています。
臨床現場における診断は、身体的特徴や発達の経過をスコアリングする「国際コンセンサスガイドライン(2018年発表のKlineらによる国際基準)」を基盤として行われます。顔貌の主要特徴(眉毛癒合、薄い上唇など)や成長障害、上肢の構造的変化などを「主要徴候(Cardinal features)」と「示唆的徴候(Suggestive features)」に分類し、総合得点と遺伝子検査の結果を組み合わせて「古典的(典型)CdLS」または「非古典的(非典型)CdLS」と確定されます。
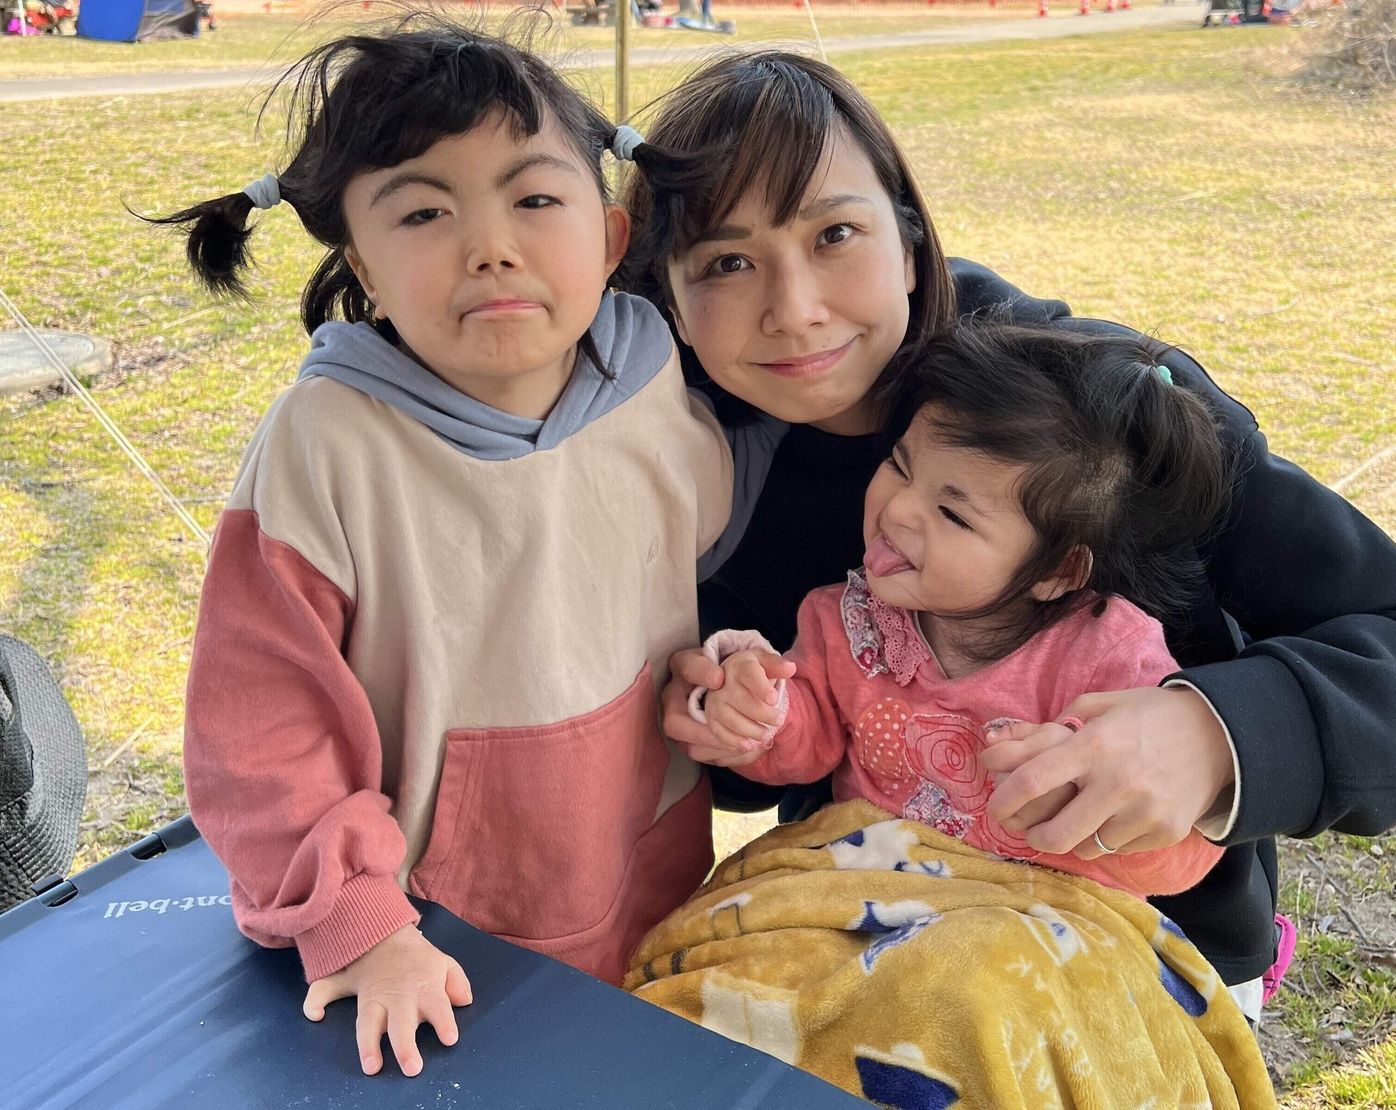
特徴的な顔貌と発達成育の遅れ|身体・発達面に見られる具体的症状
コルネリア・デ・ランゲ症候群の最も分かりやすい指標の一つが、特有の頭部・顔貌(フェイシャル・ゲシュタルト)です。臨床観察において医師が最初に着目するポイントであり、以下のような特徴が高頻度に確認されます。
- 頭部・顔貌の特徴:弓状に濃くつながった眉(眉毛癒合)、長くカールしたまつ毛、低い鼻梁と前向きの鼻孔、薄い上唇と下がった口角、低位耳介、小頭症。
- 骨格および四肢の異常:上肢の低形成(前腕の短縮や欠損)、手の欠損・指の癒合や欠損(寡指症)、第5指の内弯、小さな手足。
- 発達成育の遅延:子宮内胎児発育遅延(IUGR)に始まり、出生後も顕著な低身長・低体重が継続。運動機能や知的発達にも中等度から重度の遅れが見られるケースが多数を占めます。
- 感覚器および多臓器の合併症:感音性・伝導性難聴、重度近視・眼瞼下垂、心室中隔欠損などの先天性心疾患、停留精巣や外性器の低形成。
運動発達や発語の獲得には個人差がありますが、言葉による表出コミュニケーションに重い制約を抱えることが多い一方、身振りや絵カード、ICT機器を活用したコミュニケーション意欲は旺盛であるケースが少なくありません。
原因遺伝子の特定と最新医学研究|なぜ発症するのか?
本症候群は、細胞分裂時に染色体を束ねる役割を果たす「コヒーシン(Cohesin)複合体」およびその制御因子の機能不全によって引き起こされる「コヒーシノパチー(Cohesinopathy)」の代表疾患です。遺伝子発現の調節機構に異常が生じることで、胎児期の全身的な器官形成に多大な影響を及ぼします。
原因遺伝子として、現在までに以下の主要な遺伝子変異が特定されています。
- NIPBL遺伝子:患者全体の約60〜70%を占める最も主要な原因遺伝子。典型的な重症・中等症の症状と強く関連。
- SMC1A遺伝子・SMC3遺伝子:コヒーシン複合体の構造遺伝子。比較的軽度から中等度の症状を示すことが多い傾向。
- RAD21遺伝子・HDAC8遺伝子・ANKRD11遺伝子:非典型的な表現型や、X連鎖性遺伝形式をとる症例などで同定される遺伝子。
多くの症例は、両親から受け継いだものではなく、受精卵の段階で生じる「孤発性の新生突然変異(de novo変異)」です。そのため、両親に何らかの責任や生活習慣上の原因があるわけではありません。次子への再発率は一般的に1%程度と極めて低く見積もられますが、家族計画に際しては臨床遺伝専門医や認定遺伝カウンセラーによる丁寧な遺伝カウンセリングを受ける体制が整えられています。
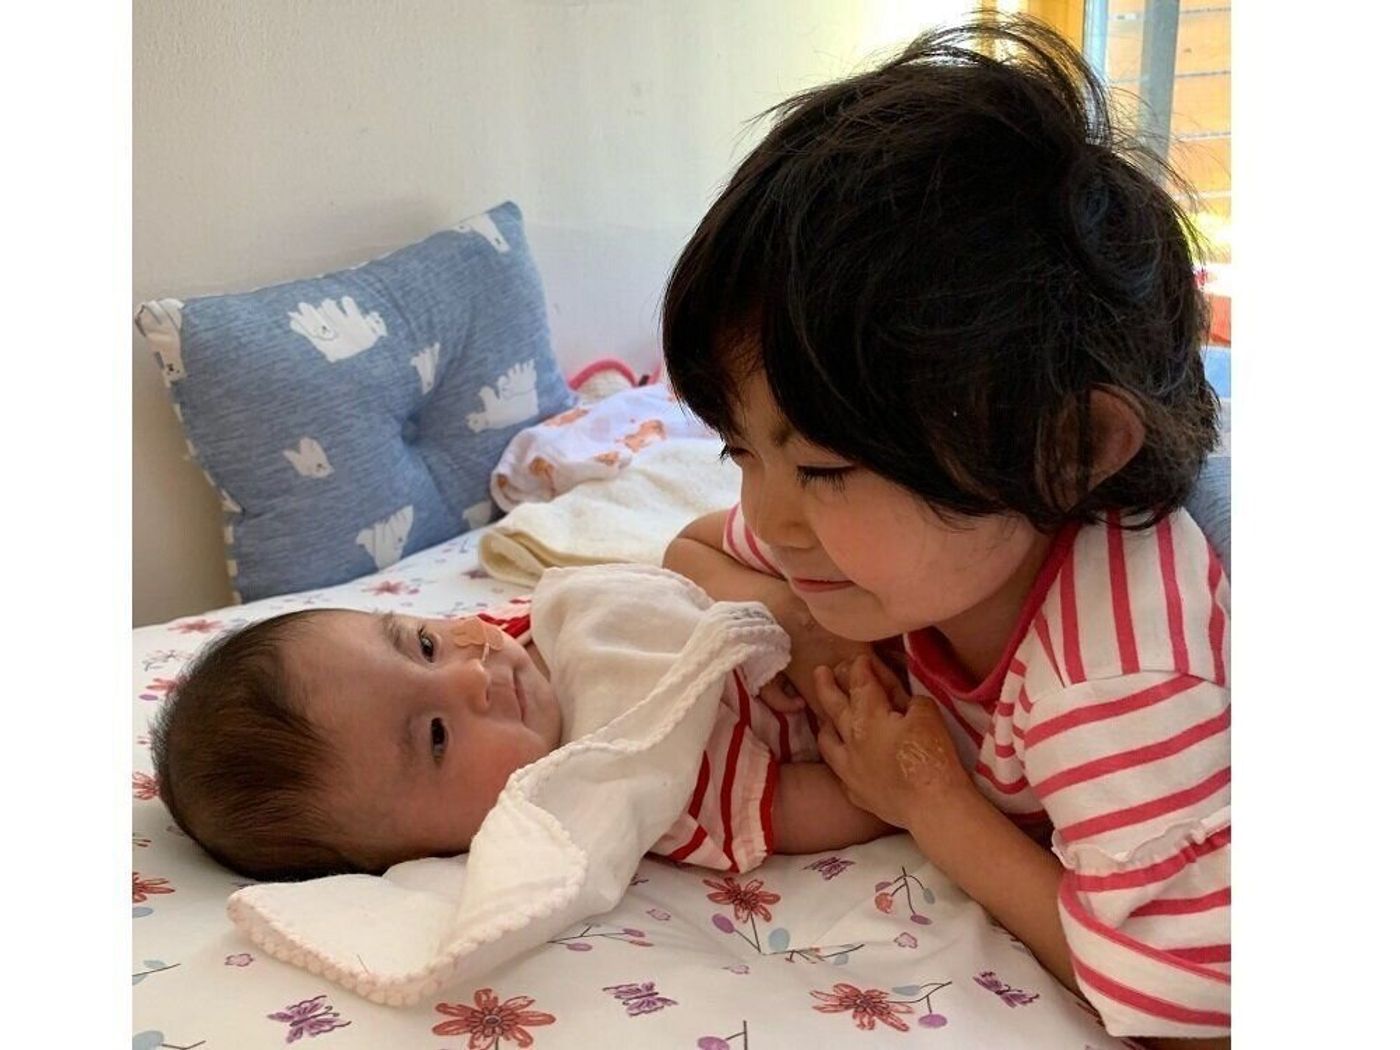
気になる寿命と予後|大人への成長経過と直面する健康課題
家族が最も切実に直面する問いが「予後と寿命」についてです。過去の古い医学資料では「乳幼児期に生命の危機を迎える」といった過度に悲観的な記述も見受けられました。しかし、現代医療における合併症の早期発見と外科的・内科的介入技術の向上により、多くの患者が青年期・成人期(大人)へと成長しています。
生命予後を左右する最大の要因は、重篤な先天性心疾患の有無と、重度の胃食道逆流症(GERD)や腸回転異常症・腸軸捻転に伴う急性症状です。これらを適切にコントロールできれば、寿命そのものは大幅に延伸します。
| ライフステージ | 主な健康課題・リスク | 一般的な医療・療育対応 | 編集部の見解・評価 |
|---|---|---|---|
| 乳幼児期 (0〜5歳) | 哺乳困難、誤嚥性肺炎、GERD、先天性心疾患、難聴 | 経管栄養・胃瘻造設、外科的逆流防止術、PT/OT/STによる早期療育 | 呼吸器・消化器管理の徹底が予後を安定させる決定打となる。 |
| 学齢期 (6〜18歳) | 側弯症、自己刺激行動・自傷行為、睡眠障害、視力・聴力低下 | 特別支援教育、AAC(拡大代替コミュニケーション)導入、環境調整 | 痛みの訴えが行動障害として現れやすいため、身体的苦痛の除外が最優先。 |
| 成人期 (19歳以降) | バレット食道、慢性便秘・腸閉塞、不安障害、早期老化徴候 | 定期内視鏡検査、小児科から成人診療科への移行期医療、生活介護 | 成人期特有の消化器合併症リスクを見逃さない主治医ネットワークが必須。 |
一般に知られていない盲点とネットの誤解|寿命短命説の真実
ネット上の検索エンジンや掲示板では、「コルネリア・デ・ランゲ症候群=極めて短命」という固定観念が未だに散見されます。しかし、この言説には明確な医学的バイアスが存在します。
過去の統計において予後不良とされた最大の原因は、激しい胃食道逆流症(GERD)による誤嚥性肺炎の見逃しや、腸回転異常による腸壊死の発見遅れでした。本症候群の患者は痛みの閾値が高く、体調不良や激痛を言葉で表現できないため、体調悪化が「機嫌の悪さ」や「自傷行動(手を噛む、頭を叩く)」としてしか表面化しない特性があります。
現代の医療管理では、乳幼児期からの胃酸抑制薬の内服や胃瘻・噴門形成術、定期的な腹部超音波検査が標準化されています。激しい行動変化の背景に「虫歯の痛み」「胃潰瘍」「中耳炎」が隠れていないかを疑う診療指針が確立されたことで、予後リスクは大幅に低減されています。40代、50代を迎えて地域社会で生活を営む成人例も決して珍しくありません。

成長を支える療育支援と家族会のつながり|2026年の支援体制
コルネリア・デ・ランゲ症候群の子どもが持つ潜在的な能力を引き出し、生活の質を高めるためには、早期からの体系的な療育支援が欠かせません。
- 多職種によるリハビリテーション:運動機能を支える理学療法(PT)、手の巧緻性や日常生活動作を促す作業療法(OT)、摂食嚥下指導やコミュニケーションを支援する言語聴覚療法(ST)の連携。
- コミュニケーション手段の確立:音声言語の獲得が困難な場合でも、視覚シンボル(PECS)、タブレット端末の音声出力アプリ、サイン言語などの「拡大代替コミュニケーション(AAC)」を早期導入することで、パニックや自傷の軽減につながります。
- 公的制度のフル活用:指定難病医療費受給者証、小児慢性特定疾病医療受給者証、身体障害者手帳・療育手帳、特別児童扶養手当、障害福祉サービス(児童発達支援・放課後等デイサービス・短期入所)の計画的利用。
また、希少疾患ゆえに地域で同じ境遇の家族に出会う機会は限られます。日本国内では「コルネリア・デ・ランゲ症候群家族会(CdLS Japan)」などの当事者団体が活動しており、定期的な交流会や医療講演会、SNSを通じた情報共有が行われています。診断直後の孤立感を解消し、成長段階ごとのリアルな知恵(学校選び、成人期の住まい、医療機関の選定)を得る上で、家族会とのつながりは精神的な支えとなります。
【プロの結論】家族社会学と心理的バウンダリーから見出す持続可能なケア
希少難病の育児において最も警戒すべきリスクは、ケアの責任が母親や特定の養育者一人に集中する「過度の共依存とケアラーの孤立」です。日本の家族社会学が指摘するように、障害児育児における「家庭内抱え込み構造」は、長期的に家族全体のメンタルヘルスを損なう原因となります。
持続可能な療育を成立させるためには、「ケアを家族内だけで完結させず、社会資源へ分散する」という心理的バウンダリー(境界線)の設定が不可欠です。レスパイトケア(一時預かり)やショートステイを「親の休息」のために罪悪感なく利用することは、子どもの安定した生活リズムを維持するための必須戦略です。家族が社会とつながりを保ち続けることこそが、患者本人の長期的なウェルビーイングを守る最大の防波堤となります。
【コルネリア デ ランゲ 症候群】に関するよくある質問(FAQ)
Q1:コルネリア・デ・ランゲ症候群の寿命はどのくらいですか?大人になれますか?
A1:適切な医療管理が行われれば、成人期まで生きることは十分に可能です。過去には乳幼児期の重篤な合併症(心疾患や胃食道逆流症による誤嚥)で命を落とす例がありましたが、早期治療と外科的介入が確立された現代では、多くの患者が大人へと成長し、40〜50代以上の生活例も多数報告されています。
Q2:遺伝する病気ですか?次の子どもにも同じ症状が出ますか?
A2:大半の症例(99%以上)は、受精卵の形成過程で偶然生じた「新生突然変異(孤発例)」であり、親の遺伝子が原因ではありません。そのため、次の子どもが同じ病気を持って生まれる再発確率は一般に1%未満と極めて低いとされています。個別のリスク評価については臨床遺伝専門医への相談が推奨されます。
Q3:確定診断を受けたら、まずどこに相談すべきですか?
A3:まずは主治医と相談の上、保健所や市区町村の障害福祉窓口で「小児慢性特定疾病」および「指定難病(284番)」の医療費助成申請を行いましょう。同時に、児童発達支援事業所などの療育窓口への相談と、ピアサポートを得るための「コルネリア・デ・ランゲ症候群家族会」へのコンタクトをおすすめします。
まとめ:今後の動向と家族が後悔しないための支援選択
コルネリア・デ・ランゲ症候群は、特徴的な顔貌や発達の遅れ、複雑な合併症を伴う指定難病ですが、医療と福祉の進歩により「見通しを持って育てられる時代」へと移行しています。原因遺伝子の研究は着実に進展しており、将来的な根本治療薬の開発や分子標的アプローチへの期待も高まっています。
不確実なネット情報に惑わされず、専門医療機関との強固な信頼関係を築き、早期の療育介入と公的支援制度をフル活用することが大切です。家族だけで抱え込まず、社会資源と家族会のコミュニティを積極的に頼りながら、一歩ずつ持続可能な歩みを進めていくことが何よりも求められます。 (出典: コルネリア デ ランゲ 症候群(Yahoo!ニュース))
SEOライティングとマーケティング戦略の専門家。分かりやすい解説記事で定評があります。
