脊髄性筋萎縮症の治療革命|新薬とスクリーニングで変わる予後と現在地
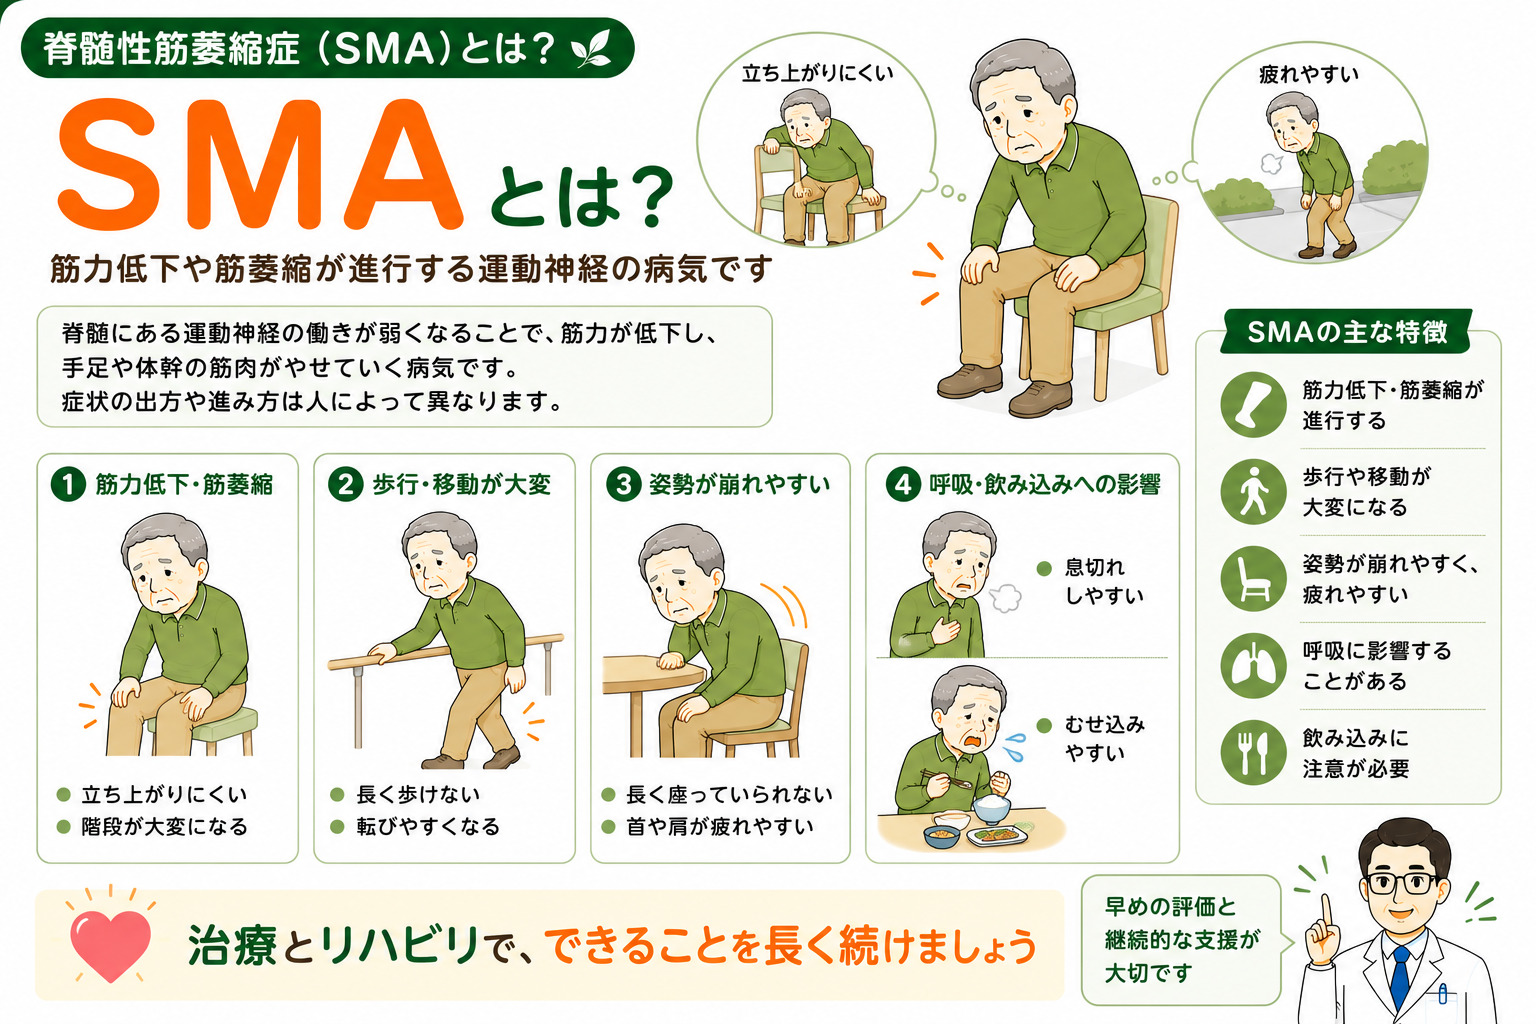
乳幼児期に発症し、かつては「生後数か月で全身の筋肉が衰え、2歳を迎えることすら極めて困難」と宣告されていた遺伝性疾患がある。国が指定難病3に定める脊髄性筋萎縮症(Spinal Muscular Atrophy:SMA)だ。筋肉そのものではなく、脊髄の運動神経細胞(前角細胞)が徐々に変性・消失することで、手足の運動能力や呼吸、嚥下機能が奪われていく過酷な疾患として、長らく小児神経科の現場に重い影を落としてきた。
しかし、近年の分子標的薬および遺伝子置換療法の登場、さらには発症前の早期発見を可能にする「拡大新生児スクリーニング」の社会実装により、その臨床現場の景色は一変した。不可逆的な神経脱落が起きる前に適切な治療を行えば、走ったり遊んだりできる子どもたちが現実のものとなっている。絶望の病と恐れられた時代から、適切な医療介入によって未来を切り開く疾患へ――激変を遂げた病態の基礎知識から、最新の治療選択肢、医療費助成の実情まで、客観的事実に基づいて徹底解説する。
📌 【この記事の重要ポイントまとめ】
- 要点1:原因はSMN1遺伝子の異常によるSMNタンパク質の欠乏であり、発症年齢と獲得運動機能により1型〜4型に分類される指定難病である。
- 要点2:スピンラザ、ゾルゲンスマ、エブリスディの画期的な3剤が公的保険適用となり、かつて「2歳未満」とされた1型の予後と寿命を劇的に延伸させている。
- 要点3:運動神経細胞の破壊が進む前の新生児スクリーニングによる発症前治療が成否を分ける鍵であり、成人発症型(4型)を含めた早期診断体制の確立が急務となっている。
【病態と発症原因】SMN1遺伝子の異常と指定難病としての位置づけ
脊髄性筋萎縮症(SMA)は、運動神経の維持に欠かせない「サバイバルモーターニューロン(SMN)タンパク質」が体内で十分に作られなくなることで発症する。その根本的な原因は、第5番染色体に存在するSMN1遺伝子の欠失または変異である。日本国内における発症頻度はおよそ1万人に1人とされ、両親がそれぞれ変異遺伝子を1つずつ保有する保因者(ヘテロ接合体)である場合に、4分の1の確率で子どもが発症する常染色体潜性(劣性)遺伝疾患だ。
ヒトの体内にはSMN1遺伝子と配列が酷似したSMN2遺伝子というバックアップ遺伝子が存在する。しかし、SMN2から作られるタンパク質の約90%はスプライシングの不具合によって不安定で分解されやすく、正常に機能するSMNタンパク質はごくわずかしか生成されない。この「SMN2遺伝子のコピー数(保有数)」が、患者ごとに重症度が大きく異なる最大の決定因子となる。コピー数が少なければ重篤な乳児型になり、多ければ成人になってから発症する軽症型へと向かう傾向が医学的に裏付けられている。
国が定める難病医療法において、SMAは指定難病(指定難病3)、および児童福祉法に基づく小児慢性特定疾病に認定されている。認定基準を満たす重症度(運動機能障害の程度など)に該当すれば、公費助成によって自己負担額の大幅な軽減を受けることが制度上保証されている。

【型の違いと初期症状】1型から4型までの分類と劇的に変化した予後
脊髄性筋萎縮症は、発症する時期と達成できる最大の運動能力によって、大きく1型から4型に分類される。それぞれの特徴と従来の予後、そして医療の進歩がもたらした現在の変化を体系的に整理した。
| 型分類(名称) | 発症時期・初期症状の目安 | 獲得可能な最大運動機能 | 従来の自然経過と2026年現在の予後 |
|---|---|---|---|
| 1型(重症型) ウェルドニッヒ・ホフマン病 | 生後6か月未満。 哺乳不良、啼泣が弱い、抱いたときに体がフニャフニャする(フロッピーインファント)。 | 首のすわりが完成せず、自立坐位(おすわり)が取れない。 | 従来の寿命:呼吸不全等で2歳未満。 現在の予後:早期治療により呼吸器非装着での生存や坐位・歩行の獲得例が多数報告。 |
| 2型(中間型) デュボビッツ病 | 生後6か月〜18か月。 寝返りやおすわりはできるが、つかまり立ちができない、運動発達の停滞。 | 自立坐位までは可能だが、独り立ちや自立歩行は獲得できない。 | 従来の自然経過:側弯症や呼吸機能低下を合併。 現在の予後:立位獲得や機能維持が期待でき、成人期への移行支援が主流に。 |
| 3型(軽症型) クーゲルベルグ・ヴェランダー病 | 生後18か月以降(幼児期〜学童期)。 よく転ぶ、階段を登れない、走るのが極端に遅い。 | 一度は自立歩行を獲得するが、進行に伴い車椅子生活になる場合がある。 | 従来の自然経過:青年期・成人期に歩行機能を徐々に喪失。 現在の予後:歩行機能の長期維持、筋力低下の進行抑制が実証されている。 |
| 4型(成人発症型) | 通常20〜30歳以降。 階段の昇降困難、立ち上がり時の脱力、手指の微細な震え(振戦)。 | 日常生活動作は自立するが、加齢に伴い近位筋の脱力が徐々に顕在化。 | 従来の自然経過:生命予後は正常だが生活の質が低下。 現在の予後:診断の遅れを防ぎ、早期薬物療法で就労維持が可能に。 |
かつて最も過酷とされた1型において、治療法が存在しなかった時代の平均余命は2歳未満とされ、生後間もなく人工呼吸器の装着や気管切開といった極めて過酷な臨床的決断を家族が迫られていた。しかし現在、後述する新規治療薬の登場によって呼吸器を用いずに成長し、自力で歩行器を使って移動する子どもたちの存在が当たり前の臨床成果として学会等で報告されている。
【治療薬の現在地】ゾルゲンスマ・スピンラザ・エブリスディの特徴と薬価・保険適用
SMA治療を語る上で欠かせないのが、世界的なバイオ医薬品技術の結実によって日本国内でも実用化された「3大治療薬」の存在だ。それぞれ投与ルートや作用機序が異なり、年齢や病態に応じた緻密な使い分けが行われている。
1. スピンラザ(一般名:ヌシネルセン)
2017年に国内承認された、SMAに対する世界初の根本治療薬(アンチセンス核酸医薬品)。不完全なSMN2遺伝子のメッセンジャーRNA前駆体に結合し、正常なスプライシングを誘導することで完全長のSMNタンパク質を作らせる。投与方法は腰椎穿刺による髄腔内投与であり、血液脳関門を越えて脊髄前角細胞に直接薬剤を届ける。導入期に複数回の投与を行った後、維持期として4か月に1回の定期投与を生涯継続する。
2. ゾルゲンスマ(一般名:オナスモノジーン アベパルボベク)
2020年に承認された画期的なアデノ随伴ウイルス9型(AAV9)ベクターを用いた遺伝子置換療法薬。欠失しているヒトSMN遺伝子そのものを静脈注射によって全身の運動神経細胞へ送り込み、正常なSMNタンパク質の産生を持続させる。対象は原則2歳未満(体重制限等の基準あり)で、投与は生涯に一度きりの単回静脈投与で完結する。承認時の薬価は約1億6,700万円と日本国内の最高記録を更新したことで社会的関心を集めた。
3. エブリスディ(一般名:リスジプラム)
2021年に承認された経口低分子化合物。スピンラザと同様にSMN2のスプライシングを修飾してSMNタンパク質を増やす機序だが、最大の利点は毎日の経口内服(または経管投与)が可能な点だ。脊柱変形や側弯によって腰椎穿刺が物理的に困難な患者や、定期的な入院・侵襲的処置が大きな身体的負担となる成人患者に対しても、通院負担を軽減しながら自宅で継続的な治療を行える選択肢を提供した。
公的医療保険と高額療養費制度による経済的実態
1億円を超えるゾルゲンスマをはじめ、スピンラザ(1回あたり数百万円)、エブリスディも極めて高価な薬剤である。しかし、これらはすべて公的医療保険の適用対象となっている。さらに、前述の「小児慢性特定疾病医療費助成」や「指定難病医療費助成制度」、各自治体が実施する「子ども医療費助成」を重層的に組み合わせることで、実際の患者・家族の窓口負担額は月額上限(世帯所得に応じて数千円〜数万円程度、子ども医療費助成では実質無償の自治体も多い)に抑えられる仕組みが確立されている。高額な薬価イコール患者の自己負担とはならない点が、日本の国民皆保険制度の強みである。
【早期発見の鍵】新生児スクリーニングの全国展開と発症前治療の衝撃
どれほど画期的な治療薬であっても、決定的な生物学的限界が存在する。一度変性し、壊死してしまった運動神経細胞は、現代の医学水準では二度と元には戻らない。筋力低下や筋萎縮といった客観的症状が誰の目にも明らかになった段階では、すでに運動神経細胞の50%以上が脱落しているとされる。
そこで治療効果を極大化させる唯一にして最強の手段が、「拡大新生児スクリーニング」による発症前診断と即時治療だ。生後数日で行われる先天性代謝異常症等のスクリーニング採血(ガスリー法)の検体を用い、PCR法等によってSMN1遺伝子の欠失を調べるオプショナル検査である。
日本国内でも学会主導および自治体の公費助成による導入が加速し、検査を受けられる環境が全国の産科施設に広がっている。臨床研究の追跡データでは、新生児スクリーニングによって無症状のうちに発見され、生後数週間以内に治療を開始できた1型の患児が、定型発達児とまったく遜色なく歩行や走る動作を獲得した事例が多数立証されている。発症してから進行を食い止める医療から、発症そのものを未然に封じ込める医療へのパラダイムシフトが、まさに今起きている。
【現場の実態検証】当事者・家族が直面する心理的葛藤と医療格差のリアル
治療環境が目覚ましい進化を遂げた一方で、当事者や家族を取り巻く現場の心理的リアリティには、外部から見えにくい根深い葛藤が存在する。
「選べる苦悩」と告知直後の心理的パニック
かつては「有効な治療法がない」という絶望だったが、選択肢が複数生まれた現代では、告知されたばかりの親に「どの薬剤を選択すべきか」という重大な決断が突如として突きつけられる。ある患者家族の記した手記には、次のような生々しい吐露が残されている。
「一生に一度の遺伝子治療を選ぶのか、確実な実績のある髄注薬を選ぶのか。専門用語が飛び交う中、数日の迷いが我が子の運動神経を死滅させてしまうのではないかという恐怖に毎晩押しつぶされそうだった」
治療のタイムリミットが迫る中で下さなければならない重大な意思決定は、親の精神状態に極めて強い負荷を与える。専門医だけでなく、遺伝カウンセラーや医療ソーシャルワーカーによる多職種協働の心理的ケア体制が不可欠である所以だ。
自治体間の「スクリーニング公費助成格差」という不条理
もう一つの切実な現場課題は、新生児スクリーニングの費用負担における地域格差だ。公費で全額または大半が助成される自治体がある一方で、全額自己負担(数千円〜1万円前後)の任意検査として取り残されている自治体も存在する。その結果、保護者の知識や産科医療機関の案内の有無によって検査の受検率に差が生じ、「早期発見できていれば救えたはずの運動機能が失われてしまう」という理不尽な事態が完全には解消されていない。

一般に知られていない盲点とネットの誤解|「完治する魔法の薬」ではない真実
医療技術の飛躍的な報道が先行する一方で、インターネットやSNS上には誤った認識が散見される。客観的な事実に基づき、代表的な3つの誤解を正しておく必要がある。
誤解1:「新薬を使えば完全に元通りに治る(完治する)」
【事実】:新薬はいずれも「SMNタンパク質の不足を補う」ものであり、すでに脱落してしまった神経細胞を再生させる魔法の薬ではない。発症後長期間が経過し、著しい筋萎縮や関節拘縮が進行してしまった成人の場合、薬物治療によって得られる効果は「これ以上の急激な進行の阻止」や「軽微な筋力の底上げ」が中心となる。投薬を行えば健常者と同じように運動機能がゼロから蘇るわけではなく、理学療法(リハビリテーション)や日常的な呼吸ケアの継続が依然として不可欠である。
誤解2:「乳幼児だけの病気であり、大人は関係ない」
【事実】:前述の通り、SMAには成人になってから発症する4型が存在する。「階段を上がるのが急にしんどくなった」「手先が細かく震えて文字が書きづらい」といった初期症状を単なる加齢や運動不足、あるいは頚椎症や筋ジストロフィーと誤認され、確定診断に至るまで何年も医療機関を転々とするケース(いわゆるダイアグノスティック・オデッセイ)が後を絶たない。成人であっても遺伝子検査によってSMAと診断されれば、エブリスディやスピンラザといった治療薬の適応となる。
【プロの結論】治療方針の選定と家族の自立を支える判断基準
SMAと向き合う上で、医療ジャーナリズムおよび臨床現場の視点から導き出される最善の判断基準は以下の2点に集約される。
① 妊娠・出産を迎えるすべての家庭:新生児スクリーニングは「迷わず受検すべき必須検査」である
公費助成の有無にかかわらず、数千円から1万円程度の自己負担で我が子の生涯にわたる運動機能を守るための最大の保険となる。産院で任意の拡大スクリーニングが提示された場合、躊躇なく受検を選択することが強く推奨される。
② 患者家族・支援者:過度な「共依存」を排した自立的バウンダリーの構築
長期療養が必要な神経疾患において、親や介護者が「我が子のすべてを自分が背負わなければならない」と孤立することは、家庭崩壊や介護うつを招く最大の危険因子だ。現代のSMA医療は、早期治療と福祉機器の活用によって、当事者が大学進学や一般就労、社会参加を果たす時代へと進んでいる。医療者や行政サービスを最大限に巻き込み、健全な心理的境界線(バウンダリー)を保ちながら、当事者の自己決定権を尊重する支援体制を築くことが求められる。
【脊髄性筋萎縮症】に関するよくある質問(FAQ)
Q1:新生児スクリーニングで陽性が出た場合、必ず重症化するのですか?
A1:必ずしも全員が重症化するわけではありません。スクリーニングで陽性(SMN1遺伝子の欠失)が確認された場合、速やかに専門施設で「SMN2遺伝子のコピー数」を解析する精密検査を行います。コピー数が少なければ早期の発症リスクが極めて高いため、無症状のうちに直ちに治療薬の投与が開始されます。一方、コピー数が多い場合は発症時期が遅い傾向がありますが、主治医と厳重な経過観察スケジュールを組み、症状の萌芽を見逃さない体制を整えます。
Q2:大人になってから発症する4型は、どのような症状で気づかれますか?
A2:主に見られるのは「太ももや腰まわり、肩など、体の中心に近い筋肉(近位筋)の脱力」です。具体的には、床からの立ち上がりで手を使わないと立てない、手すりを使わずに階段を昇るのが困難、腕を上げたままの洗髪や洗濯物干しが苦痛になる、といった症状が徐々に進行します。また、手指が細かく震える振戦を伴うことも特徴です。筋電図検査や遺伝子検査を行える神経内科の受診が推奨されます。
Q3:1億円以上する高額な治療薬ですが、本当にお金が足りなくても治療を受けられますか?
A3:受けられます。日本の公的医療保険には「高額療養費制度」があり、1か月あたりの医療費自己負担には所得に応じた上限額が設定されています。さらに、小児慢性特定疾病や指定難病(指定難病3)の受給者証を取得することで、自己負担上限額は月数千円から最大でも3万円程度に制限されます。子どもの場合は自治体の小児医療費助成と連動し、実際の窓口負担が実質ゼロ円となるケースがほとんどです。経済的理由で最新治療を諦める必要はありません。
まとめ:医療の転換期を迎えたSMAと私たちが知るべき未来
脊髄性筋萎縮症(SMA)の歴史は、まさに人類が難病の遺伝学的メカニズムを解き明かし、分子生物学と遺伝子治療の力で不治の運命を覆してきた軌跡そのものだ。わずか十数年前まで、1型と診断された赤ちゃんの親に対して医師がかけられる言葉は対症療法の選択肢に限られていた。しかし今日、早期に発見され、的確な薬物治療を受けた子どもたちは、自分の足で立ち、学校へ通い、未来を思い描くことが可能となっている。
一方で、残された課題も明確だ。全国一律での新生児スクリーニング公費助成の早期実現、成人発症型や治療開始が遅れた患者に対するリハビリテーションと就労支援、そして成人期を迎えた患者が小児科から神経内科へと円滑に診療を引き継ぐ「移行期医療」のインフラ整備である。正しい疾患知識と最新の医療情報を社会全体で共有し、早期診断・早期治療のセーフティネットを強固にしていくことが、いま強く求められている。 (出典: 脊髄 性 筋 萎縮 症(Yahoo!ニュース))
SEOライティングとマーケティング戦略の専門家。分かりやすい解説記事で定評があります。
